健康醫療網/記者黃嫊雰、潘昱僑報導
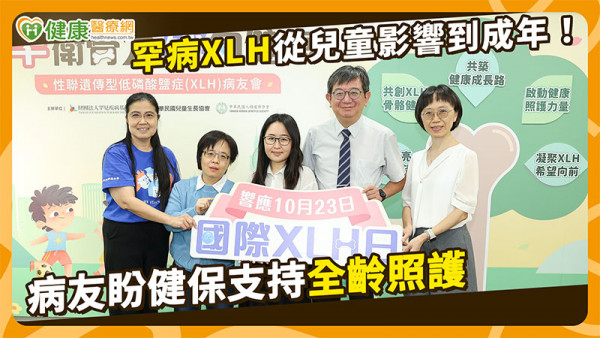
性聯遺傳型低磷酸鹽症(X-Linked Hypophosphatemia,XLH)是一種罕見遺傳性疾病,即使沒有明確家族史,也可能因新發基因變異而罹病。10月23日是國際XLH疾病意識日,中華民國兒童生長協會理事長、林口長庚醫院兒童內分泌暨遺傳科羅福松醫師表示,XLH患者骨骼發育受限,常見有骨骼變形、O型腿、牙齒狀況不佳等問題,兒童患者直至成年後,仍可能持續受到疾病的影響。
性聯遺傳型低磷酸鹽症(X-Linked Hypophosphatemia,XLH)是一種罕見遺傳性疾病,即使沒有明確家族史,也可能因新發基因變異而罹病。
XLH病友被當「軟骨發育不全症」歷經8次手術 22歲終確診
現年40多歲的性聯遺傳型低磷酸鹽症病友聯誼會蘇瑞臻會長分享,她1歲時就被家人發現有O型腿,被帶著四處求醫,也曾穿戴矯正器具、嘗試各種長高偏方;18歲時雙腿已嚴重變形,行走、爬樓梯都成困難。期間她曾被誤診為軟骨發育不全症、歷經8次小腿矯正手術,但因骨骼癒合不佳,還要取用骨盆骨骼進行修補,也讓家人承受沉重的照顧壓力,直到22歲前往小兒遺傳科就醫,才正式診斷為罕病XLH、啟動相應的治療。